


Modello MIUM Centrifughe EN 12547
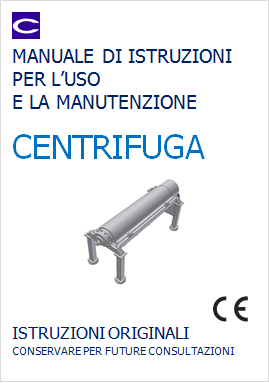
Modello MIUM Centrifughe EN 12547
Modello Manuale di Istruzioni Uso e Manutenzione, per una macchina centrifuga in riferimento alla norma verticale EN 12547.
La EN 12547:2014 è norma armonizzata di tip...


ID 26669 | 12 Luglio 2026 / Allegato
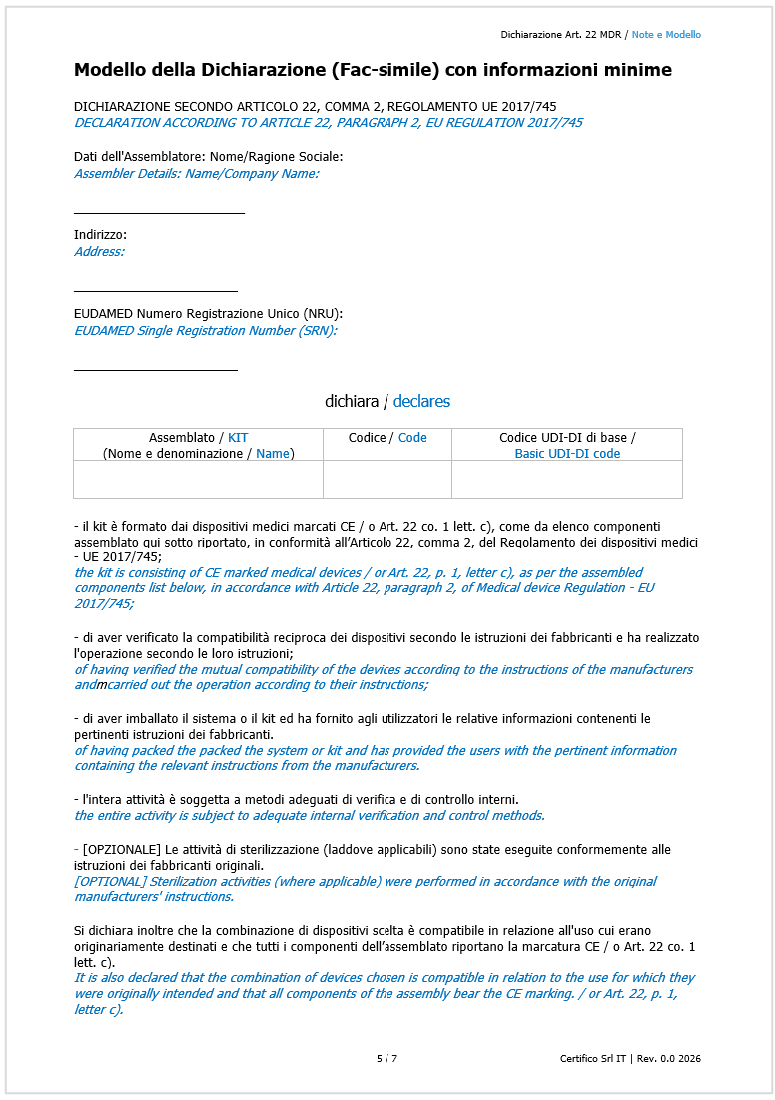
La dichiarazione Art. 22 del Regolamento (UE) 2017/745 (MDR) è il documento ufficiale che permette a chi assembla sistemi o kit procedurali (es. set chirurgici) di immetterli sul mercato europeo senza una nuova marcatura CE, assumendosi la responsabilità della loro compatibilità e sicurezza. Non esiste un modello ufficiale, tuttavia, la dichiarazione deve essere redatta per iscritto e contenere talune informazioni minime (vedi a seguire(.
L'Assemblatore di Sistemi e kit procedurali (System/Procedure Pack Producer), dovrà considerare che:
- E' possibile combinare solo dispositivi già marcati CE / DMDV e altri prodotti compatibili (Art. 22 co. 1 lett. c)), seguendo le istruzioni dei rispettivi fabbricanti.
- Se il kit include dispositivi da sterilizzare prima dell'uso, l'assemblatore deve applicare specifici procedure (Allegato IX o XI, parte A dell'MDR) e dichiararlo.
- Il kit non ha una marcatura CE propria. Deve riportare però i dati dell'assemblatore, che deve fornire tutte le istruzioni originali ai pazienti/operatori.
Modello della Dichiarazione (Fac-simile) con informazioni minime:
[...]
Articolo 2 Definizioni
10) «kit procedurale»: una combinazione di prodotti confezionati congiuntamente e immessi sul mercato al fine di essere impiegati per una specifica destinazione d'uso medica;
11) «sistema»: una combinazione di prodotti, confezionati insieme o non, che sono destinati a essere interconnessi o combinati per raggiungere una specifica destinazione d'uso medica;
...
Art. 22 Sistemi e kit procedurali
1. Ogni persona fisica o giuridica deve redigere una dichiarazione che combina dispositivi recanti la marcatura CE con i seguenti altri dispositivi o prodotti, in maniera compatibile con la destinazione d'uso dei dispositivi o degli altri prodotti e nei limiti di utilizzo previsti dai loro fabbricanti, per immetterli sul mercato come sistema o kit procedurale:
a) altri dispositivi recanti la marcatura CE;
b) dispositivi medico-diagnostici in vitro recanti la marcatura CE conformemente al regolamento (UE) 2017/746;
c) altri prodotti conformi alla normativa a essi applicabile solo qualora siano utilizzati nell'ambito di una procedura medica o ne sia altrimenti giustificata la presenza nel sistema o kit procedurale.
2. Nella dichiarazione a norma del paragrafo 1, la persona fisica o giuridica in questione indica:
a) di aver verificato la compatibilità reciproca dei dispositivi e, se del caso, degli altri prodotti secondo le istruzioni dei fabbricanti e di aver effettuato le sue attività secondo tali istruzioni;
b) di aver imballato il sistema o kit procedurale e fornito agli utilizzatori le relative informazioni, comprese le informazioni che devono essere fornite dai fabbricanti dei dispositivi o degli altri prodotti che sono stati assemblati;
c) che l'attività di combinare dispositivi e, se del caso, altri prodotti come sistemi o kit procedurali è stata sottoposta a metodi adeguati di controllo interno, verifica e convalida.
3. Ogni persona fisica o giuridica che, ai fini della loro immissione sul mercato, sterilizza i sistemi o kit procedurali di cui al paragrafo 1 applica, a sua scelta, una delle procedure di cui all'allegato IX o la procedura di cui all'allegato XI, parte A. L'applicazione di tali procedure e l'intervento dell'organismo notificato si limitano agli aspetti della procedura che riguardano il mantenimento della sterilità fino a quando la confezione sterile non sia aperta o danneggiata. La persona fisica o giuridica redige una dichiarazione in cui afferma che la sterilizzazione è stata eseguita secondo le istruzioni del fabbricante.
4. Se il sistema o kit procedurale contiene dispositivi che non recano la marcatura CE o se la combinazione di dispositivi scelta non è compatibile con la destinazione d'uso originaria, o se la sterilizzazione non è stata eseguita secondo le istruzioni del fabbricante, il sistema o kit procedurale è considerato un dispositivo a sé stante ed è soggetto alla pertinente procedura di valutazione della conformità di cui all'articolo 52. La persona fisica o giuridica assume gli obblighi dei fabbricanti.
5. I sistemi o kit procedurali di cui al paragrafo 1 del presente articolo non recano una nuova marcatura CE, bensì il nome, la denominazione commerciale o il marchio registrato della persona di cui ai paragrafi 1 e 3 del presente articolo e l'indirizzo presso il quale tale persona può essere contattata, in modo tale che essa posa essere localizzata. I sistemi o kit procedurali sono corredati delle informazioni di cui all'allegato I, punto 23.
La dichiarazione di cui al paragrafo 2 del presente articolo è tenuta a disposizione delle autorità competenti, dopo l'assemblaggio del sistema o kit procedurale, per il periodo applicabile ai dispositivi combinati conformemente all'articolo 10, paragrafo 8. In caso di periodi di durata diversa, si applica quello di maggior durata.
...
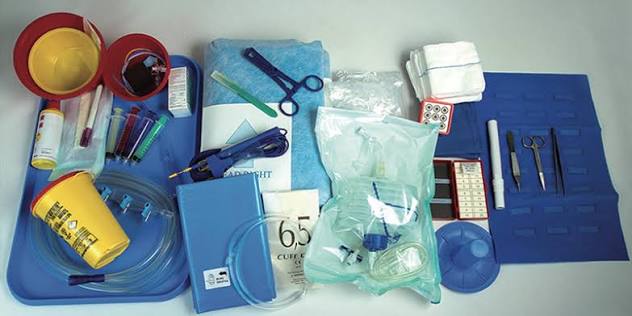
Fig. 1 - Set chirurgico (Art. 22 MDR)
segue allegato
Certifico Srl - IT | Rev. 0.0 2026
©Copia autorizzata Abbonati
Modello Manuale di Istruzioni Uso e Manutenzione, per una macchina centrifuga in riferimento alla norma verticale EN 12547.

ID 19650 | 07.06.2023 / Vademecum completo in allegato
Documento illustrativo sui requisiti di base e supplementari, sui criteri per...
ID 19785 | Rev. 2.0 del 04.07.2023 / Documento completo in allegato
Il presente documento illustra le novelle disposizioni in merito ...
Testata editoriale iscritta al n. 22/2024 del registro periodici della cancelleria del Tribunale di Perugia in data 19.11.2024